Wir führen klinische Studien mit Arzneimitteln in Polen, der Ukraine und weiteren osteuropäischen Ländern durch – Phase II bis Phase IV sowie große Post-Marketing- und nicht-interventionelle Studien. Pharmaxi ist ein mittelgroßes CRO, 2013 in Warschau von zwei Ärzten gegründet, und arbeitet mit Sponsoren aus 21 europäischen und nordamerikanischen Ländern. Diese Seite beschreibt, welche Studientypen wir übernehmen, wie ein Arzneimittelantrag den EU-Regulierungsweg durchläuft, welche Leistungen wir erbringen und wo die Studien tatsächlich laufen.

Was wir durchführen
| Studientyp | Was er umfasst |
|---|---|
| Phase II | Dosisfindung und erste Wirksamkeitssignale in der Zielpopulation |
| Phase III | Konfirmatorisch, multizentrisch, meist multinational |
| Phase IV | Studien nach der Zulassung, einschließlich regulatorischer Verpflichtungen |
| Post-Marketing und nicht-interventionell | Real-World-Daten zu Produkten, die bereits auf dem Markt sind |
| Register- und epidemiologische Studien | Langfristige Datenerhebung an vielen Prüfzentren |
| Retrospektive Studien | Auswertung bereits erhobener Daten |
Therapiegebiete mit abgeschlossenen Projekten: Kardiologie, Endokrinologie, Gastroenterologie, Pneumologie, Pädiatrie, Nephrologie, Gynäkologie, Onkologie, Neurologie, Rheumatologie und seltene Erkrankungen.
Wird das klinische Monitoring als eigenständige Leistung beauftragt, decken wir Phase 1 bis Phase 4 ab. Für die vollständige Studiendurchführung ist Phase II bis Phase IV der Bereich, in dem wir die Verantwortung für die gesamte Studie übernehmen.
Der Regulierungsweg für ein Arzneimittel in der EU
Eine Arzneimittelstudie in der EU läuft unter der Verordnung (EU) Nr. 536/2014, und der Weg ist nicht der, den ein an die FDA gewöhntes Team erwartet. Der Antrag geht als ein einziges Dossier in CTIS ein und teilt sich dann: Teil I – Prüfplan, Qualität des Prüfpräparats, Nutzen-Risiko-Bewertung – wird gemeinsam unter einem berichterstattenden Mitgliedstaat bewertet, während Teil II – Einwilligung nach Aufklärung, Eignung von Prüfzentrum und Prüfer, Datenschutz – von jedem teilnehmenden Land separat bewertet wird. Jeder Mitgliedstaat erlässt anschließend seine eigene nationale Entscheidung.
Die Verordnung setzt die Fristen: Validierung innerhalb von 10 Tagen nach Einreichung, Bewertungsbericht zu Teil I innerhalb von 45 Tagen nach Validierung und die einzige nationale Entscheidung innerhalb von 5 Tagen nach dem Berichtsdatum (Artikel 5–8). Sechzig Tage sind die Untergrenze für einen fehlerfreien Antrag. Jede Nachforderung von Informationen verlängert ihn, und eine Studie in fünf Ländern bedeutet fünf nationale Zeitpläne statt einem.
Zwei Dinge liegen außerhalb des Wegs der Zulassungsbehörde und werden häufig unterschätzt: Die Stellungnahme der Ethikkommission ist ein eigenes Verfahren und kein Schritt innerhalb der Behördenbewertung, und jedes Land benötigt eigene übersetzte Einwilligungserklärungen und Prüfpräparat-Etiketten.
Wir übernehmen das von Anfang bis Ende, siehe CTIS-Einreichungen für die Einreichung selbst und Regulatory Affairs für die Interaktion mit nationalen Behörden und Ethikkommissionen in Polen und der Ukraine.

Leistungen über die gesamte Studie
Jede der folgenden Funktionen erbringen wir im eigenen Haus, und jede kann einzeln oder als Teil der vollständigen Studiendurchführung beauftragt werden:
- Clinical Operations – Studienaufbau, Auswahl der Prüfzentren, Start-up und Durchführung
- Monitoring vor Ort – Monitoring-Besuche, Source Data Verification, Nachverfolgung von Prüfplanabweichungen
- Regulatory Affairs – Einreichungen für Arzneimittel in Polen und der Ukraine, Interaktion mit Behörden und Ethikkommissionen
- CTIS-Einreichungen – OMS-Registrierung, Sponsor-Konten und -Rollen, Dokumentation für Teil I und Teil II bis zur Übermittlung der Ergebnisse
- Datenmanagement – eCRF-Aufbau, Validierung, Query-Management, Database Lock
- Biostatistik – Stichprobengröße, statistischer Analyseplan, Auswertung und Reporting
- Medical Writing – Prüfplan, klinischer Studienbericht, Einreichungsunterlagen
- Projektmanagement – ein Verantwortlicher für die gesamte Studie
- Lieferantenmanagement – Steuerung von Arzneimitteldepot, Logistik, Versicherung und Lieferung, die wir an geprüfte Subunternehmer delegieren
- Beratung zu klinischen Studien – Studiendesign, Feasibility und Budgetierung, bevor etwas festgelegt wird
Datenerfassung: OnlineCRF
Die Studien laufen auf OnlineCRF, unserem eigenen System zur elektronischen Datenerfassung – entwickelt von dem CRO, das es selbst einsetzt, und nicht von einem Anbieter lizenziert. Es wird konform zu 21 CFR Part 11 entwickelt, nach den Prinzipien von GAMP 5 und GCDMP validiert und je Prüfplan unter 17 Datenmanagement-SOPs konfiguriert, die Konfiguration, Validierung und Verifizierung abdecken.
Für einen Sponsor ist die praktische Folge eher kommerziell als technisch: Es wird keine Fremdlizenz weiterverkauft, und eine Konfigurationsänderung nach einer Prüfplanänderung ist eine interne Aufgabe und keine Verhandlung mit einem Anbieter.
Mit wem wir arbeiten
Pharmaunternehmen
Sanofi, AbbVie und Takeda gehören zu unseren Sponsoren. Arbeit in dieser Größenordnung ist meist ein definierter Leistungsumfang innerhalb eines größeren Programms – Monitoring in einer Gruppe von Ländern, Datenmanagement für eine Studie oder ein Regulierungsweg, den wir abdecken und der Sponsor nicht.
Biotech und kleine Sponsoren
Sankom, Peptigroup und Flyser stehen am anderen Ende des Spektrums: Unternehmen mit einem oder zwei Wirkstoffen und ohne eigene Clinical-Operations-Funktion, die den größten Teil der Studie auslagern und nicht nur einzelne Teile. Diese Arbeit hat ihre eigenen Randbedingungen, und wir beschreiben sie auf der Seite Biotech-CRO .
Generika- und Post-Zulassungs-Sponsoren
Post-Marketing-Verpflichtungen, Register und nicht-interventionelle Studien folgen einer anderen wirtschaftlichen Logik als eine Zulassungsstudie – größere Patientenzahlen, weniger aufwendige Prozeduren pro Patient, längere Laufzeit. Unsere Late-Phase-Plattform ist genau darauf ausgelegt.
Modelle der Zusammenarbeit
Zwei Wege der Zusammenarbeit, ausführlich beschrieben unter Clinical Trial Support Services:
Komplette Studiendurchführung , bei der wir den gesamten Zyklus übernehmen, von der Abstimmung des Studiendesigns bis zum Abschlussbericht. Das passt zu Sponsoren ohne eigene Clinical-Operations-Funktion.
Funktionale Unterstützung (FSP) , bei der eine oder mehrere Funktionen ausgelagert werden, während das Studienmanagement bei Ihnen bleibt. Das passt zu Sponsoren, die einen Studienmanager haben und eine konkrete Kapazitätslücke schließen wollen. Das Modell wird ausführlicher beschrieben unter Functional Service Provider.
In beiden Fällen bleibt die letztliche Verantwortung für die Studie beim Sponsor. Nach ICH E6(R3) bleiben Tätigkeiten, die im Vertrag nicht ausdrücklich übertragen wurden, standardmäßig beim Sponsor – weshalb es sich lohnt, die Aufstellung der übertragenen Pflichten vor der Unterzeichnung Zeile für Zeile zu lesen.
Wo wir Studien durchführen
Polen, die Ukraine und weitere osteuropäische Länder, mit multinationaler Durchführung über ein Netzwerk von 79 Partnerunternehmen in Deutschland, den Niederlanden, Frankreich, Israel, Südkorea und den USA.
Die Region ist aus einem praktischen Grund gewählt: Große öffentliche Krankenhäuser bündeln Patienten an einzelnen Standorten, was weniger Prüfzentren für die gleiche Rekrutierung bedeutet, und die Daten entstehen innerhalb des EU-Regulierungsrahmens und gehen in dasselbe Dossier ein. Mehr dazu in Warum Polen ein perfekter Standort für klinische Studien ist und Die Rolle Osteuropas in globalen klinischen Studien.
Nachweise
Abgeschlossene Arzneimittelstudien mit Patienten- und Zentrenzahlen:
| Studie | Patienten | Zentren |
|---|---|---|
| Moderates COVID-19, multizentrisch, randomisiert, doppelblind, placebokontrolliert | 540 | 17 |
| Chronische Pankreatitis, randomisiert, doppelblind, Double-Dummy | 210 | 7 |
| Prostatakarzinom, PK/PD einer Depotformulierung, einfachblind, Parallelgruppen | 160 | 8 |
| Schubförmig remittierende Multiple Sklerose, Phase III, international, Assessor-blind | 125 | 6 |
| Prävention von Wundinfektionen nach Abdominalchirurgie, Phase II | 120 | 9 |
| Komplizierte Harnwegsinfektion einschließlich akuter Pyelonephritis, multizentrisch, randomisiert, doppelblind | 110 | 6 |
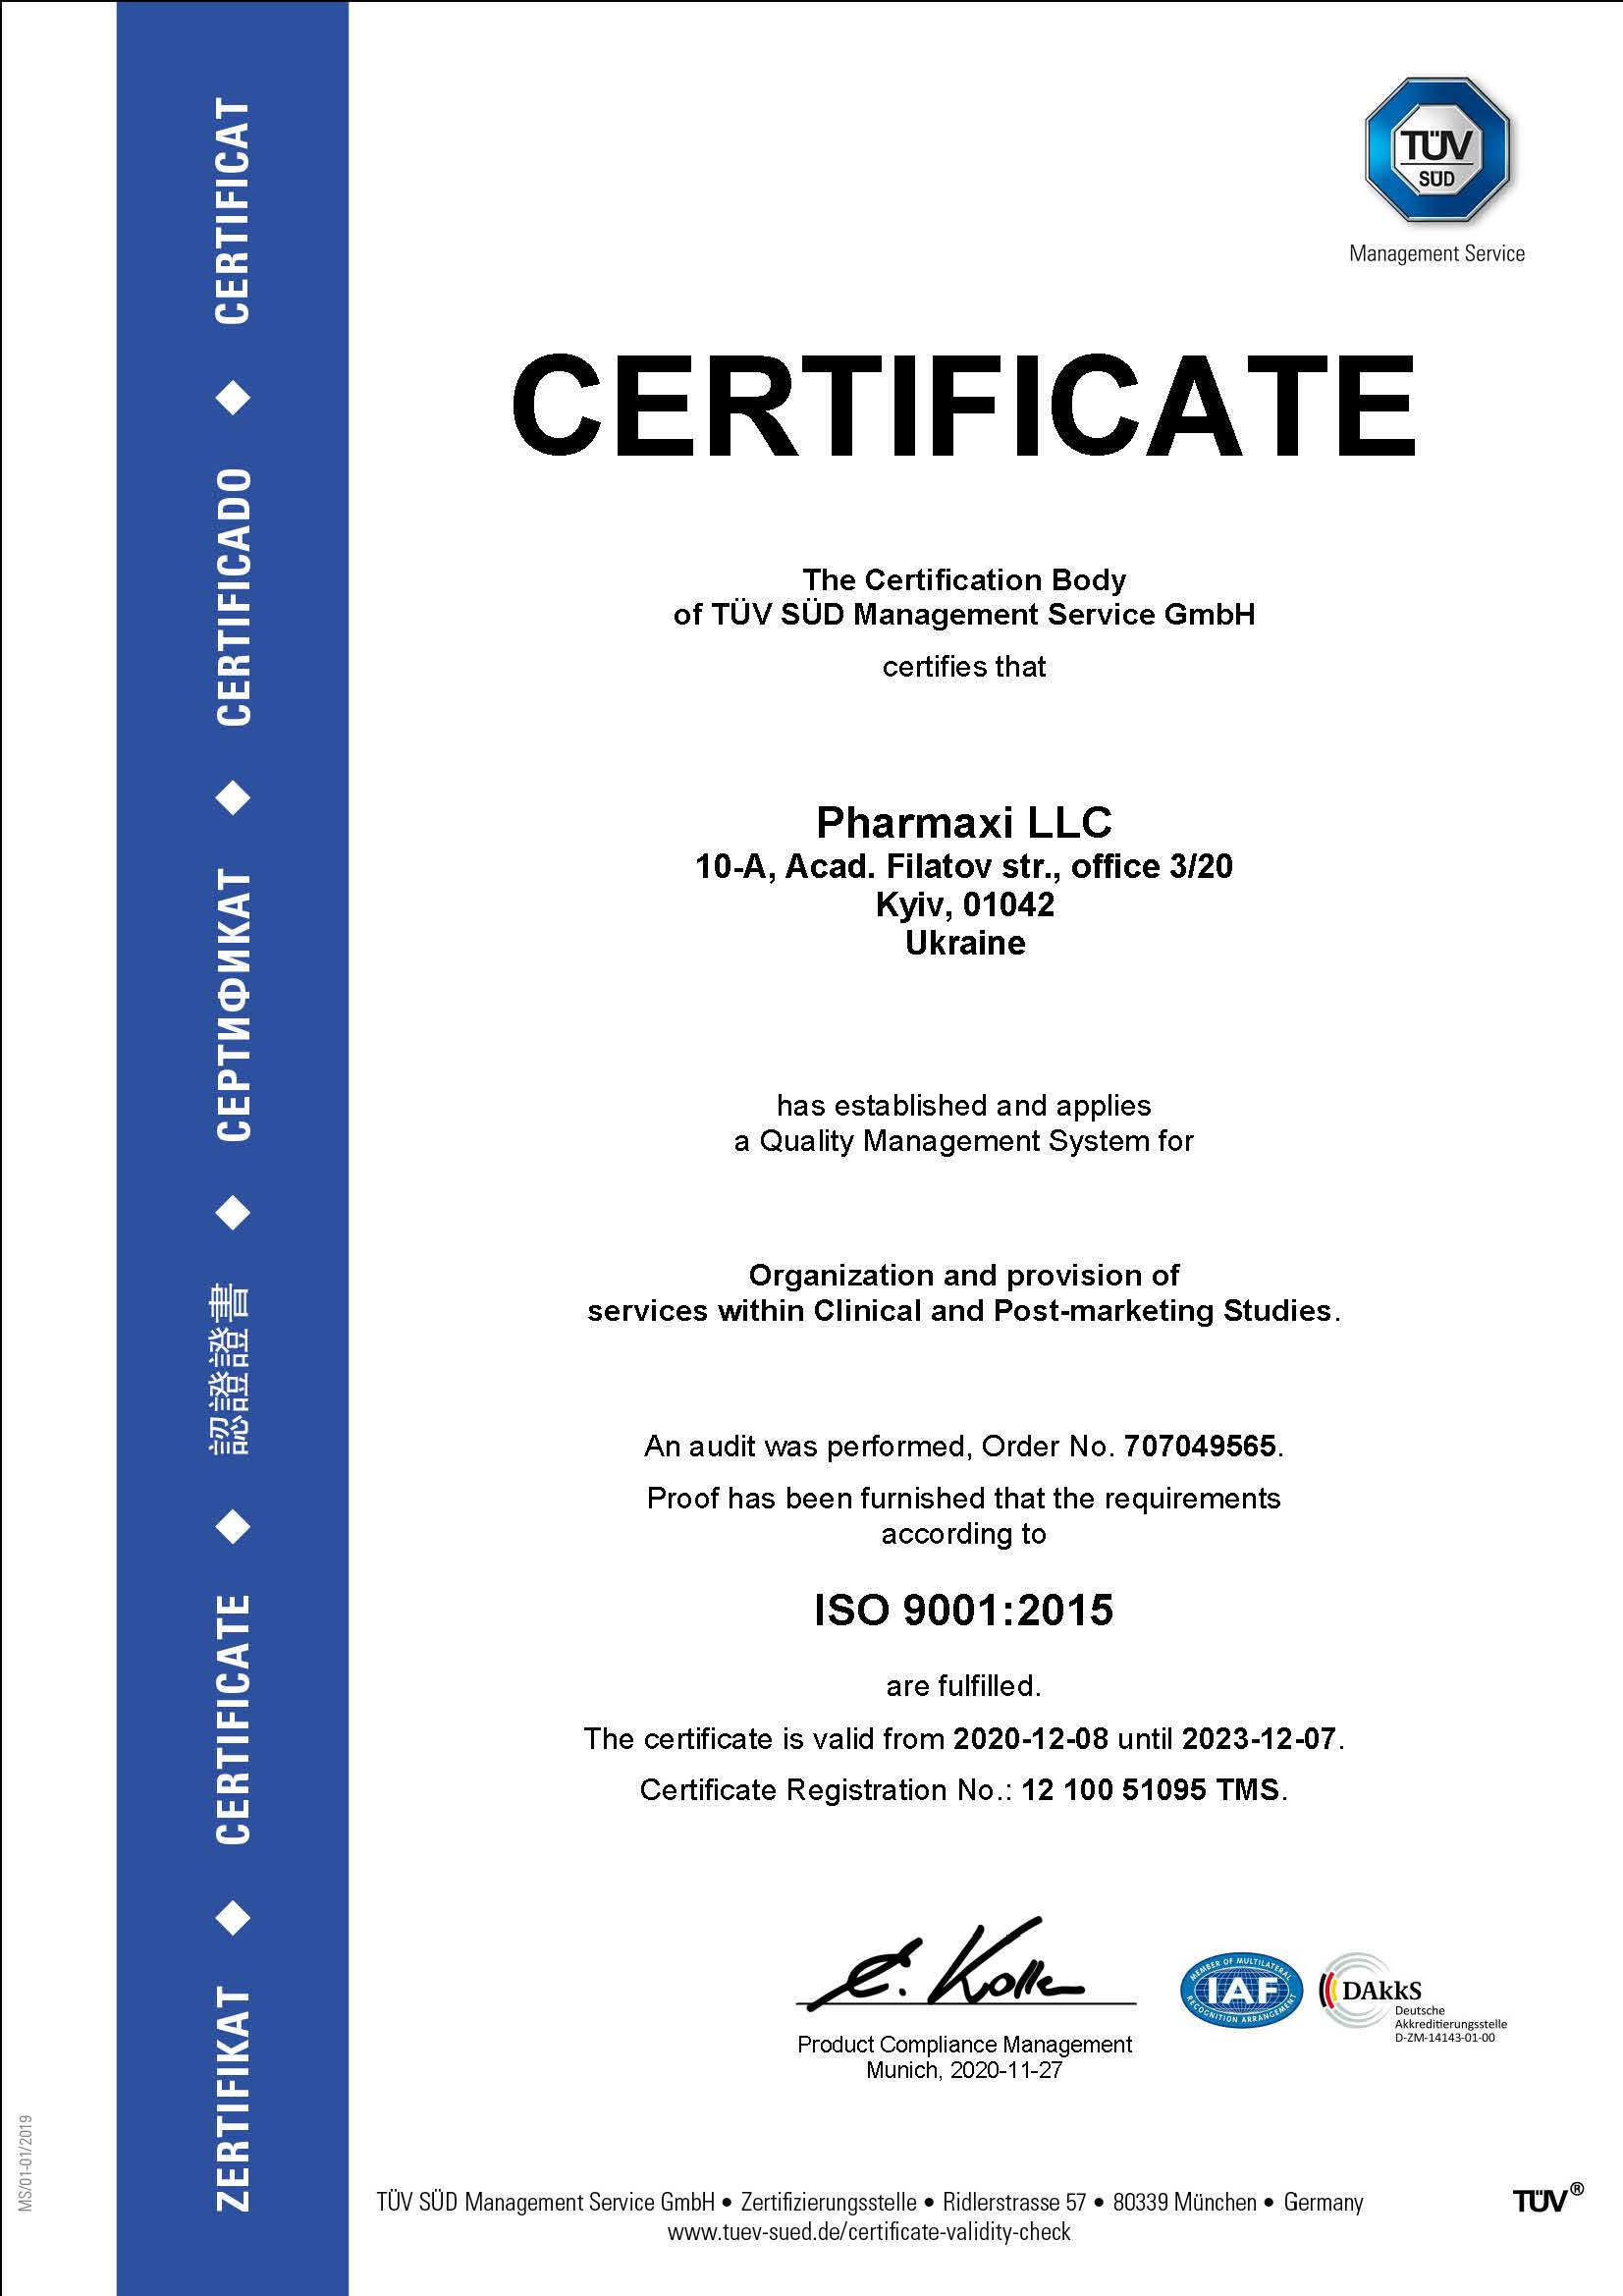
Das Qualitätsmanagement ist zertifiziert nach ISO 9001:2015 durch TÜV Austria. Für die Datensysteme liegen Konformitätserklärungen zu 21 CFR Part 11 und ISPE GAMP 5vor.
„Zusammenarbeit seit 2014 – eine epidemiologische multizentrische Studie in der Ukraine und den baltischen Ländern zu Hepatitis C. Das Design und die Verwaltung der klinischen Datenbanken verdienen besondere Erwähnung."
— Galina Bryn, Ukraine & CIS Medical Manager, AbbVie
Häufig gestellte Fragen
Was gilt in einer klinischen Studie als Arzneimittel?
Ein Stoff, der dazu bestimmt ist, Krankheiten beim Menschen zu behandeln oder zu verhüten, eine medizinische Diagnose zu ermöglichen oder eine physiologische Funktion wiederherzustellen. In einer Studie ist er das Prüfpräparat (IMP) und unterliegt der Verordnung (EU) Nr. 536/2014. Medizinprodukte und IVD sind eigene Kategorien unter der MDR 2017/745 und der IVDR 2017/746 und folgen einem anderen Weg.
Welche Phasen führen Sie durch?
Phase II bis Phase IV für die vollständige Studiendurchführung, dazu große Post-Marketing- und nicht-interventionelle Studien. Als eigenständige Leistung deckt das klinische Monitoring Phase 1 bis Phase 4 ab. Wirkstoffforschung und präklinische Arbeiten führen wir nicht durch.
Wie lange dauert der Start einer Arzneimittelstudie in der EU?
Die regulatorische Untergrenze liegt bei etwa 60 Tagen für einen fehlerfreien Antrag: 10 Tage Validierung, 45 Tage für den Bewertungsbericht zu Teil I, 5 Tage für die nationale Entscheidung (Verordnung (EU) Nr. 536/2014, Artikel 5–8). Nachforderungen von Informationen verlängern diese Zeit. Prüfzentrumsverträge und Ethikeinreichungen laufen parallel zu dieser Frist, sodass die praktische Start-up-Zeit davon abhängt, wie früh sie beginnen.
Arbeiten Sie mit kleinen Pharmaunternehmen?
Ja – kleine und mittlere Sponsoren sind ein Kernbestandteil unserer Kundschaft, neben großen Pharmaunternehmen. Für einen Sponsor ohne eigene Clinical-Operations-Funktion ist die vollständige Studiendurchführung meist das richtige Modell.
Was ist der Unterschied zwischen einer Arzneimittelstudie und einer Studie mit Medizinprodukten?
Die Regulierung. Arzneimittelstudien laufen unter der EU-CTR 536/2014 über CTIS; Studien mit Medizinprodukten unter der MDR 2017/745 und Leistungsstudien für IVD unter der IVDR 2017/746, außerhalb des CTIS-Wegs. Evidenzanforderungen, Dokumentation und Zeitpläne unterscheiden sich jeweils. Unsere Arbeit zu Medizinprodukten finden Sie auf den Seiten Medizinprodukte .
Wer ist für die Studie verantwortlich – der Sponsor oder das CRO?
Der Sponsor. ICH E6(R3) erlaubt einem Sponsor, einzelne oder alle studienbezogenen Tätigkeiten an einen Dienstleister zu übertragen, doch die letztliche Verantwortung für Rechte, Sicherheit und Wohlergehen der Teilnehmenden sowie für die Verlässlichkeit der Daten bleibt beim Sponsor.
Sprechen wir über Ihre Studie
Kostenlose 30-Minuten-Beratung buchen mit einem Projektmanager, Regulatory-Experten, Medical Writer oder Datenmanager – 09:00–18:00 Uhr polnischer Zeit. Kostenlos und ohne Verpflichtung.